Structure de la matière
S3 : Forces intermoléculaires et conséquences
Introduction
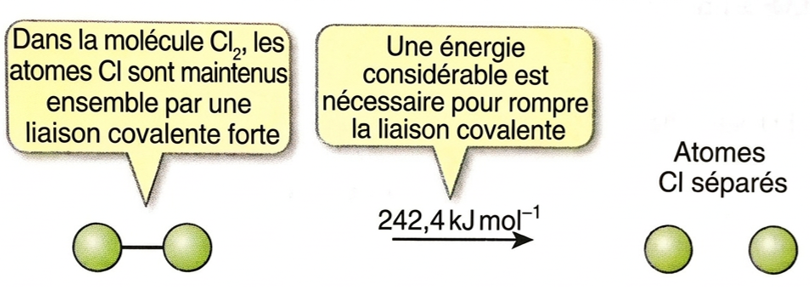
Dans le chapitre S1, nous avons vu comment les atomes s'associent pour former des molécules. Les liaisons créées entre atomes s'appellent des liaisons covalentes, ce sont des liaisons dites fortes : plusieurs centaines de kilo-joules par mole. Cela signifie que si l'on cherche à séparer les éléments constitutifs de cette liaison, il faut fournir plusieurs centaines de kkilo-joules d'énergie par mole de composé :
Jusqu'ici, les différentes structures étaient en quelque sorte isolées.
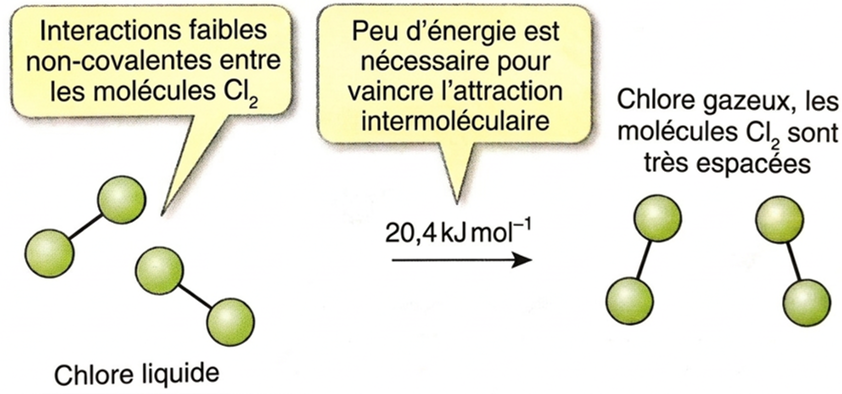
Nous allons voir dans ce chapitre comment ces espèces se comportent lorsqu'on ne considère non plus une seule structure isolée mais plusieurs simultanément. Nous allons voir que des interactions vont se mettre en place entre les différents composés mais ces interactions seront beaucoup plus faibles énergétiquement. On les appelle alors "interactions faibles" (par opposition avec les interactions fortes vues dans le S1) :
Nous verrons ici quelles sont les différentes forces pouvant exister entre deux molécules et comment cela impact leurs propriétés à l’échelle macroscopique.
Méthodes importantes à maitriser parfaitement
- Distinguer dipôle permanent et dipôle induit
- Évaluer l’importance relative des trois contributions à l’énergie de Van der Waals
- Repérer la présence de liaisons hydrogène inter ou intramoléculaire
- Comparer les températures de changement d’état de plusieurs corps purs
- Comparer la solubilité d’un soluté entre deux solvants
Les interactions de van der Waals
Les différents types de dipôles
Dipôles permanents
Un dipôle électrostatique est une répartition de charges électriques globalement neutre mais telle que le barycentre des charges positives ne coïncide pas avec celui des charges négatives.
Une entité polaire possède un dipôle permanent.
Parmi les molécules suivantes, indiquer celles possédant un dipôle permanent :
| Acide chlorhydrique | Dibrome | Eau | Benzène |
Solution
Se référer au chapitre S2 pour déterminer la polarité ou non d'une entité.
Dipôles induits
En présence d’un champ électrique →E, le nuage électronique d'une espèce se déforme : la densité électronique est modifiée, et il apparaît un moment dipolaire, dit moment dipolaire induit.
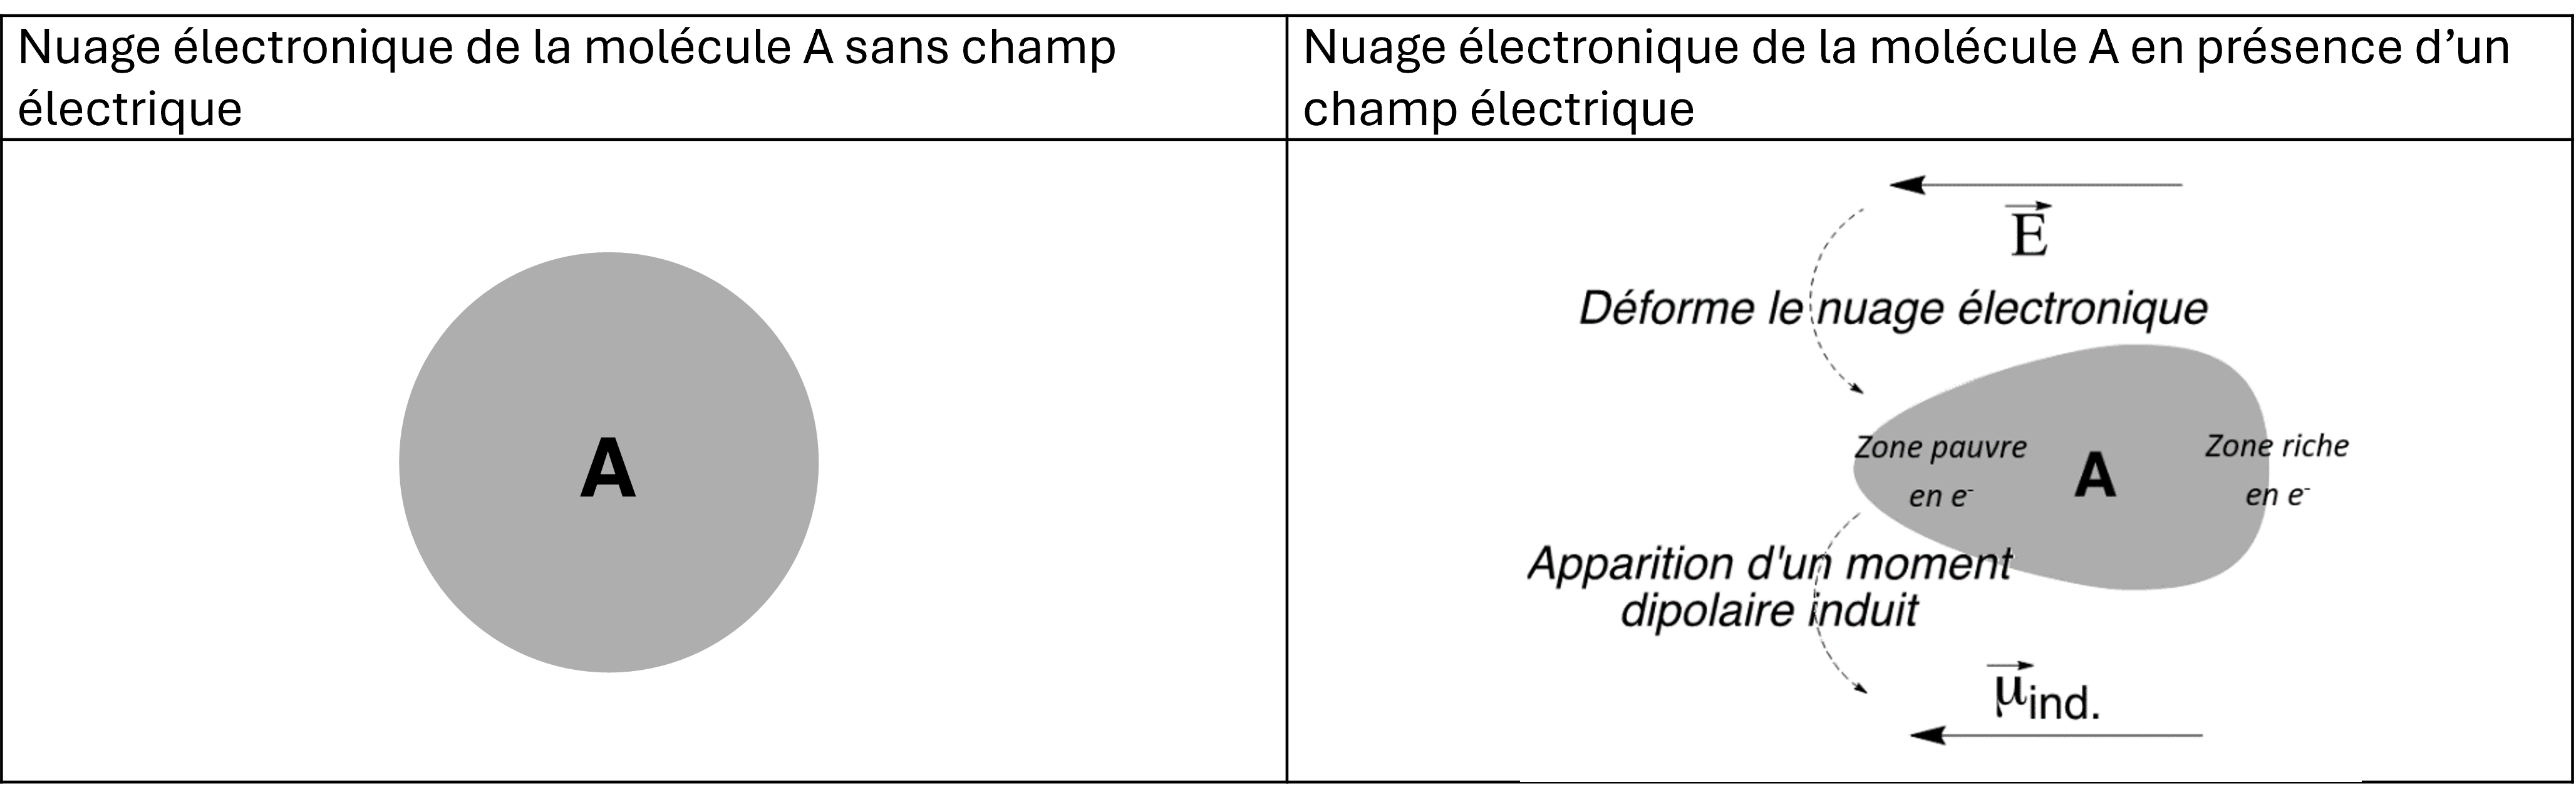
Le moment dipolaire induit est proportionnel au champ électrique perçu :
α est appelée polarisabilité de la molécule. Elle traduit la capacité du nuage électronique à se déformer sous l’effet d’un champ électrique.
La polarisabilité est d’autant plus grande que l'espèce est volumineuse.
Toute molécule, polaire ou apolaire, présente un moment dipolaire induit sous l’effet d’un champ électrique.
La valeur du moment dipolaire induit d'une espèce dépendant directement de la polarisabilité de cette espèce, il est important de pouvoir évaluer et comparer rapidement la polarisabilité des espèces.
Plus une espèce est volumineuse et plus la polarisabilité est grande. On retiendra la tendance suivante sur l'évolution du rayon d'un atome :
Plus on se déplace vers la droite et vers le haut dans le tableau périodique et plus le rayon atomique des éléments est petit.
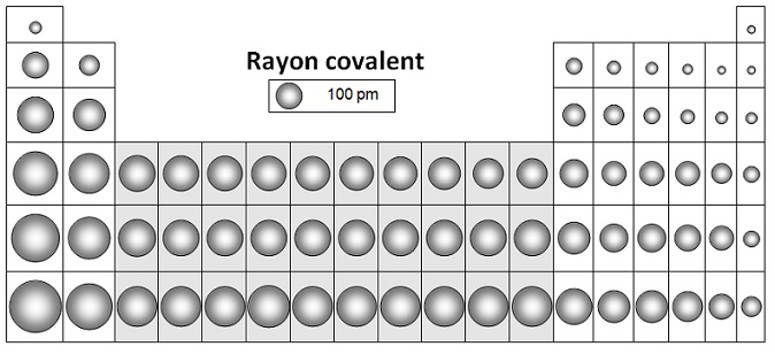
Entre l'acide chlorhydrique HCl et le dibrome Br2, indiquer les molécules possédant un moment dipolaire induit et les classer par polarisabilité croissante.
Solution
On se contentera de comparer des structures ayant approximativement les mêmes compositions. On pourrait être quantitatif, il est possible de mesurer précisément la polarisabilité d'une espèce chimique mais la valeur exacte n'est pas toujours nécessaire pour les applications recherchées.
Interaction dipôle permanent - dipôle permanent : effet d'orientation de Keesom
Soient deux molécules polaires de moments dipolaires permanent →μ1 et →μ2. Les pôles + et – des dipôles vont s’attirer provoquant une orientation des moments dipolaires. L’interaction résultante est attractive.
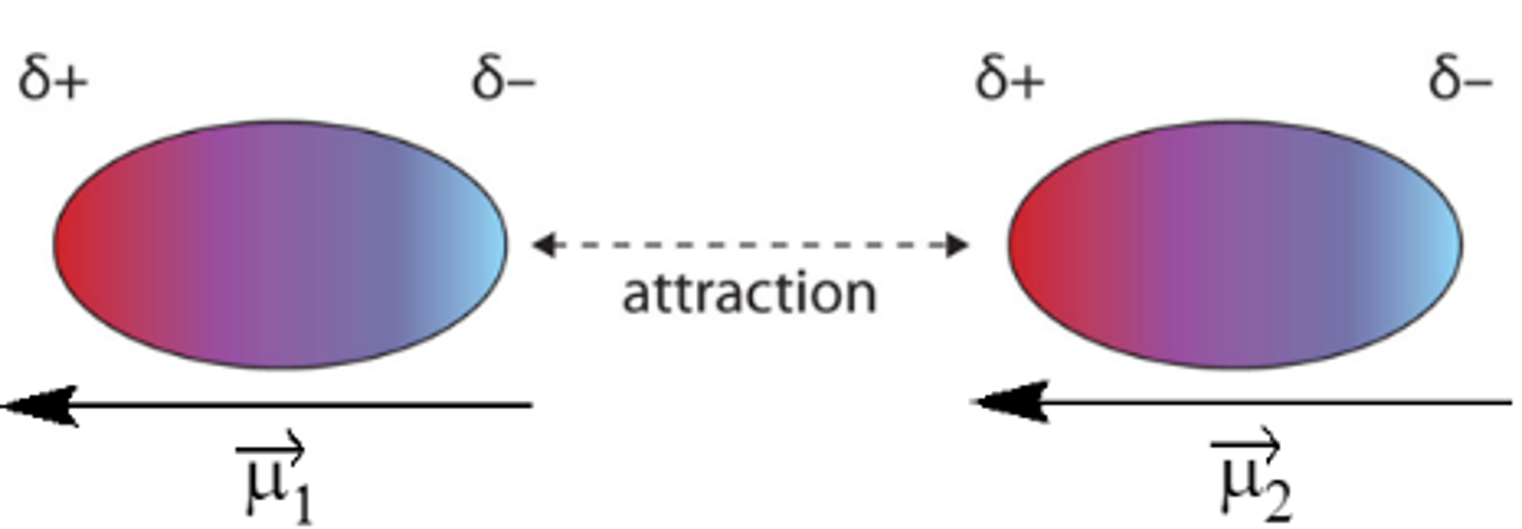
L'interaction de Keesom se développe entre deux molécules polaires.
L’énergie potentielle mise en jeu est appelée énergie de Keesom et est de la forme : EK=KKd6 avec d la distance séparant le centre de gravité des deux molécules.
KK augmente avec la norme des moments dipolaires : plus les molécules mises en jeu sont polaires et plus cette interaction est importante.
L’énergie de Keesom est de l’ordre de la dizaine de kJ.mol-1.
Interaction dipôle permanent - dipôle induit : induction de Debye
On a vu que sous l'effet d'un champ électrique, le nuage électronique d'une espèce peut se déformer.
Une molécule polaire possédant un moment dipolaire permanent, elle créée un champ électrique dans son voisinage et peut déformer les nuages électroniques des molécules voisines, induisant un moment dipolaire.
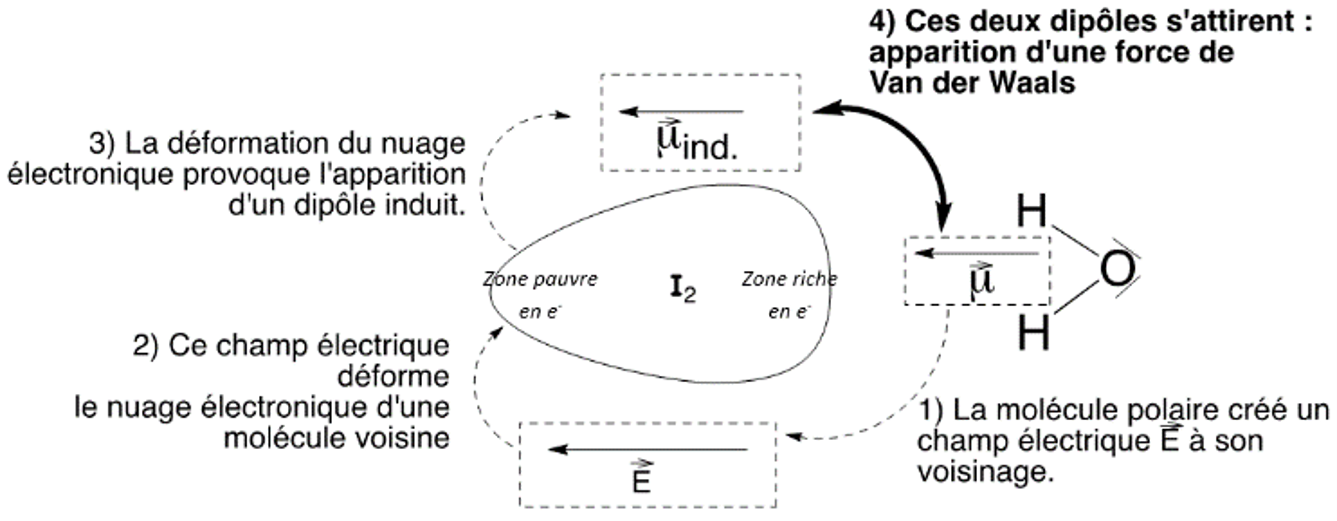
Les dipôles permanent et induit vont alors être à l'origine d'une interaction stabilisante.
L'interaction de Debye peut avoir lieu entre une molécule polaire et n'importe quelle autre molécule.
L’énergie potentielle mise en jeu est appelée énergie de Debye et est de la forme : ED=KDd6 avec d la distance séparant le centre de gravité des deux espèces.
KD augmente avec la norme du moment dipolaire permanent et la polarisabilité (donc la taille) de la molécule avec laquelle elle interagit.
L’énergie de Debye est de l’ordre de la dizaine de kJ.mol-1, généralement plus faible que celle de Keesom.
Interaction dipôle instantané - dipôle induit : dispersion de London
Une molécule apolaire est une molécule pour laquelle la distribution du nuage électronique est telle qu’en moyenne le barycentre des charges positives et négatives sont confondus : il n’y pas de moment dipolaire.
Cependant, la distribution du nuage à un instant t peut être différente de la distribution moyenne : la molécule présente alors un moment dipolaire instantané. Ce moment dipolaire instantané va influencer la distribution du nuage électronique des molécules proches induisant de nouveaux moments dipolaires. Il en résulte une interaction attractive.
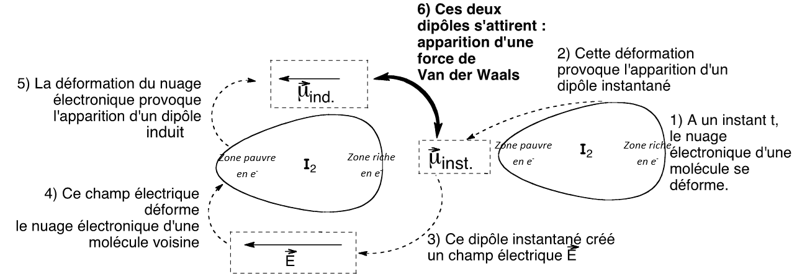
L'interaction de London peut avoir lieu entre deux espèces quelconques.
L’énergie potentielle mise en jeu est appelée énergie de London et est de la forme : EL=KLd6 avec d la distance séparant le centre de gravité des deux espèces.
KL augmente avec la polarisabilité (donc la taille) des molécules interagissant.
L’énergie de London est de l’ordre de la dizaine de kJ.mol-1, généralement plus forte que celle de Keesom sauf si les molécules impliquées sont toutes les deux très polaire.
Bilan énergétique
Energie de van der Waals
La somme des trois effets présentés (Keesom, Debye, London) conduit à une énergie potentielle attractive : l'énergie de van der Waals.
A cette énergie potentielle on associe une force (de la même manière que l’énergie potentielle de pesanteur est associée au poids). Cette force est appelée « force de van der Waals ».
Cette force varie en 1d7 : elle est donc de très courte portée. Par exemple, lorsque la distance entre deux molécules est multipliée par 2, cette force est divisée par 27 = 128.
Force répulsive
L’existence de la force attractive de van der Waals provoque un rapprochement des deux molécules. Mais ce rapprochement ne va pas jusqu’à l’interpénétration des nuages électroniques : lorsque deux molécules se rapprochent trop, il apparaît une énergie répulsive Erep due à la répulsion entre les noyaux atomiques, d’une part, et entre les nuages électroniques, d’autre part.
L’énergie mise en jeu Erep a été modélisée empiriquement par un potentiel du type Erep=Bdn (en J.mol-1) avec B constante positive et n de l’ordre de 9 à 12 (le chimiste J-E Lennard-Jones a proposé la valeur n = 12).
Cette interaction est répulsive (l’énergie augmente quand la distance intermoléculaire diminue).
Bilan
L'énergie potentielle d'un système constitué de deux espèces se calcule alors en somment les contributions stablilisantes de van der Waals et l'interaction répulsive :
Ep=EvdW+Erep=−Kd6+Bdn
La courbe représentant l'évolution de l'énergie potentielle en fonction de la distance entre les centres de gravité des espèces a alors l'allure suivante :
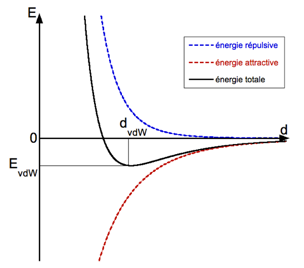
La distance d'équilibre pour laquelle le minimum d'énergie potentielle est atteint définit la longueur de la liaison de van der Waals. Elle est de l’ordre de 300 A 500 pm (3 à 5 fois plus grand qu'une liaison covalente).
On définit le rayon de van der Waals comme la moitié de la longueur de la liaison de van der Waals. Le rayon de van der Waals traduit l’encombrement stérique d’une espèce ou d’un groupement.
L'énergie à fournir pour passer du minimum d'énergie potentielle à la valeur de l'énergie potentielle lorsque les espèce sont infiniment éloignées s'appelle l'énergie de la liaison de van der Waals. C’est l’énergie qu’il faut fournir pour rompre l'interaction intermoléculaire. Elle est de l’ordre de 1 à 50 kJ.mol-1. (de 100 à 10 fois moins que l'énergie d'une liaison covalente).
La liaison hydrogène (ou pont hydrogène)
Définition
Une liaison hydrogène (ou pont hydrogène) se forme lorsqu’un atome d'hydrogène lié à un atome très électronégatif, interagit avec un autre atome atome très électronégatif porteur d'un doublet non liant.
En pratique, on ne considèrera comme "très électronégatifs" que les éléments O, N et Cl.
La liaison hydrogène est symbolisée par des pointillés :
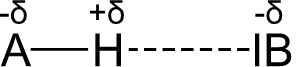
Une molécule possédant au moins un atome d'hydrogène susceptible d'être engagé dans une liaison hydrogène est dite protique (on dit qu’elle est « donneuse de liaisons H »).
Parmi les molécules suivante, indiquer celle qui sont protiques.
| Eau | Acide chlorhydrique | Acide fluorhydrique | Acétone |
Solution
Caractéristiques
L’énergie d’une liaison hydrogène est de l’ordre de quelques dizaines de kJ.mol-1. Cette énergie est généralement supérieure à celle observée pour des interactions de van der Waals.
La longueur de la liaison hydrogène est de l’ordre de 200 pm.
Cette interaction est plus favorable si les trois noyaux impliqués dans la liaison hydrogène sont alignés.
Liaison hydrogène intramoléculaire
Des liaisons hydrogènes peuvent aussi s’établir au sein d'une même molécule. On parle alors de liaison hydrogène intramoléculaire.
Parmi les molécules suivantes, indiquer celle pouvant faire des liaisons hydrogènes intramoléculaires.
| A | B | C |
Solution
Lorsqu’un composé forme des liaisons hydrogènes intramoléculaire, le nombre de liaisons hydrogènes intermoléculaires diminue.
Association de molécules
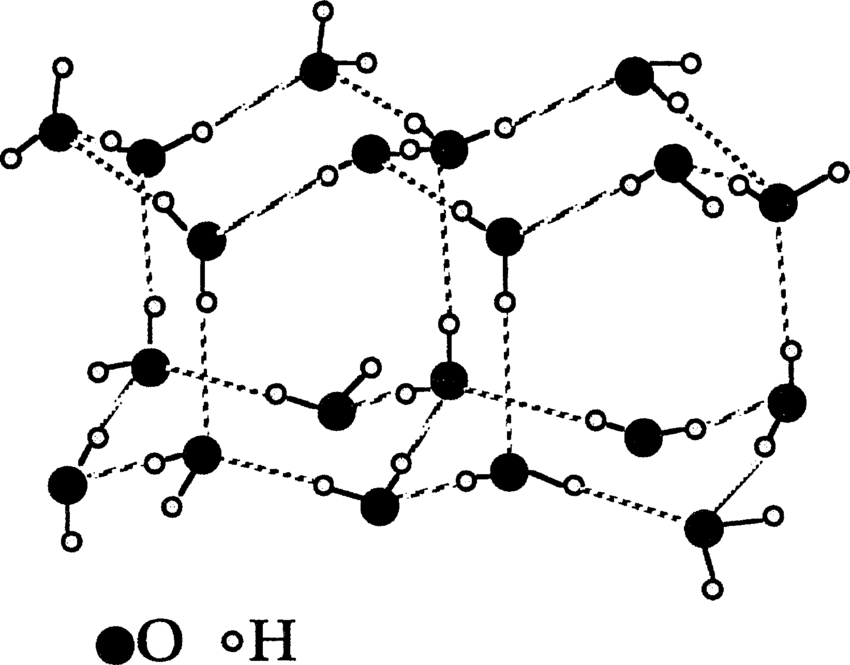
La formation de liaisons hydrogènes, aussi bien intermoléculaire que intramoléculaire, peut permettre l'association de molécules en motifs et participer activement à la géométrie finale d'une espèce.
Par exemple, dans la glace, la liaison hydrogène est structurante : les molécules s'alignent de telle sorte à former un réseau de liaisons hydrogènes.
Dans des solvants non protiques, les acides carboxyliques peuvent s'associer en dimère :
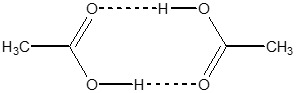
Dans les solvants protiques, ces dimères existent en bien plus faibles quantités car il est plus probable que les liaisons hydrogènes se fassent avec le solvant qu'avec un autre acide carboxylique.
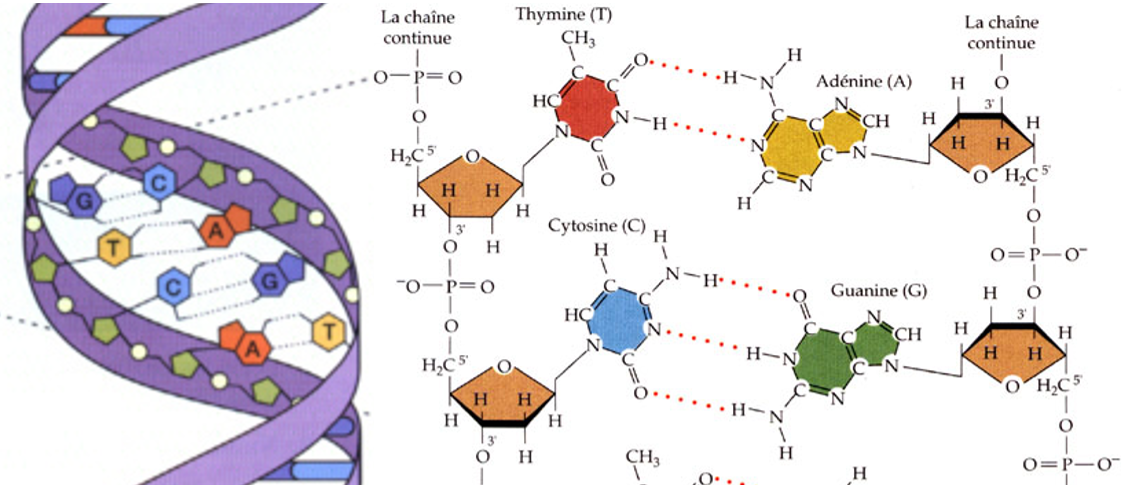
En biologie, ces interactions sont primordiales dans la structure de l'ADN mais aussi dans la structure des protéines.
Pour l'ADN, les liaisons hydrogènes permettent de former la structure en double hélice connue, protégeant ainsi les bases constituant le code génétique mais permettant aussi son ouverture par les enzymes adaptées.
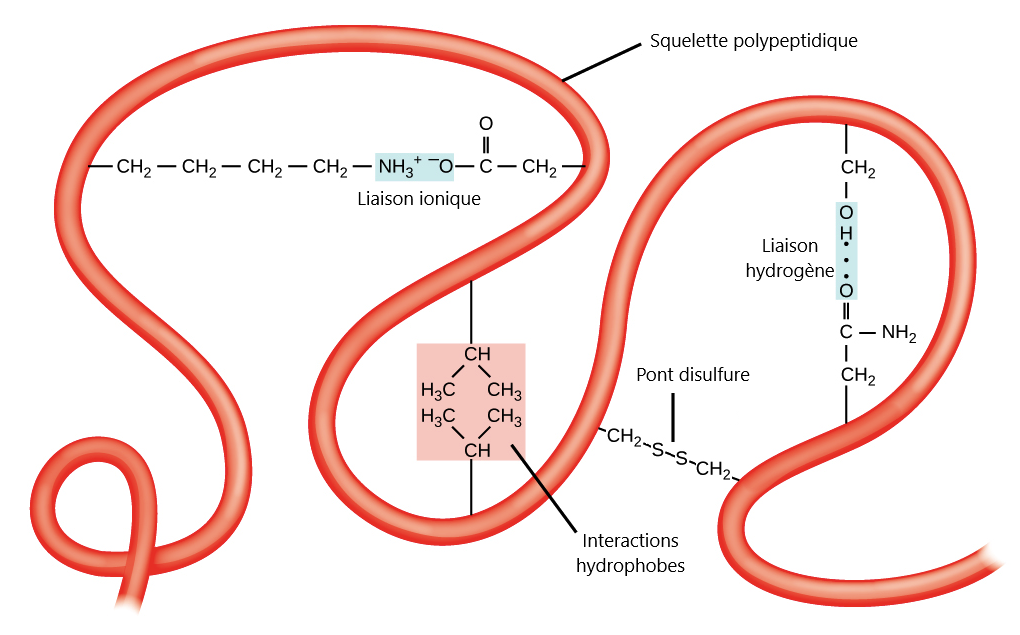
Pour les protéines, les interactions intramoléculaires conditionnent leurs formes finales et donc leurs propriétés.
Conséquences des forces intermoléculaires sur les températures de changement d'état
Changement d'état d'un corps pur
Le passage d’un corps pur d’un état physique à un autre est une transformation physique appelée changement d'état. Pour une pression donnée, le changement d'état d'un corps pur se fait à température constante.
Un corps pur est un corps constitué d’une seule espèce chimique.
A l'état solide, les interactions intermoléculaires sont fortes : les constituants sont proches les uns des autres et ne bougent pas les uns par rapport aux autres.
A l'état liquide, les interactions intermoléculaires sont moins fortes : les constituants sont proches les uns des autres mais sont libre de se déplacer les uns par rapport aux autres.
A l'état gazeux, les interactions intermoléculaires sont minimales (nulles dans le cadre des gaz parfaits) : les constituants sont éloignés les uns des autres et indépendants les uns des autres.
Les températures de fusion ou d’ébullition « mesurent » les interactions intermoléculaires qu’il faut vaincre pour passer de l’état solide (courtes distances, beaucoup d’interactions intermoléculaires), au liquide (un peu moins d’interactions), puis au gaz (grandes distances, peu (pas pour le GP) d’interactions). Plus les interactions intermoléculaires sont importantes, plus les températures de changement d’état sont élevées.
Comparaisons des températures de changement d'état de corps pur de structures proches
Comment comparer les températures de changement d'état de plusieurs corps purs ?
- Évaluer la polarité des composés et si possible l'évolution de la norme du moment dipolaire entre les composés, pris individuellement.
- Évaluer la polarisabilité (donc la taille) des composés et si possible l'évolution de la polarisabilité entre les composés, pris individuellement.
- Évaluer l'évolution des différentes interactions de van der Waals entre les composés, pris individuellement.
- Dénombrer le nombre de liaisons hydrogènes intermoléculaires de chaque composé, pris individuellement. Les liaisons hydrogènes intramoléculaire diminuent le nombre de liaisons hydrogènes intermoléculaires.
- Faire un bilan des interactions intermoléculaires. En absence d'informations claires, on suivra les principes suivants :
- Les liaisons hydrogènes intermoléculaires sont la principale source d'interactions intermoléculaires et prennent le dessus sur les autres interactions
- Viennent ensuite les interactions de London (sauf si composé très polaire, dans ce cas cas c'est d'abord Keesom)
- Viennent ensuite les interactions de Keesom
- Viennent enfin les interactions de Debye
- Plus un composé pur est capable de faire des interactions intermoléculaires avec d'autres molécules identiques à lui même, et plus ce composé aura une température de changement d'état élevé.
Expliquer l'évolution des températures d'ébullition des gaz nobles :
| He | Ne | Ar | Kr | |
| Teb (°C) | -269 | -246 | -189 | -152 |
Solution
Classer les alcanes linéaires suivants par ordre de température de changement d’état croissant : C4H10, C5H12, C6H14, C7H16.
Solution
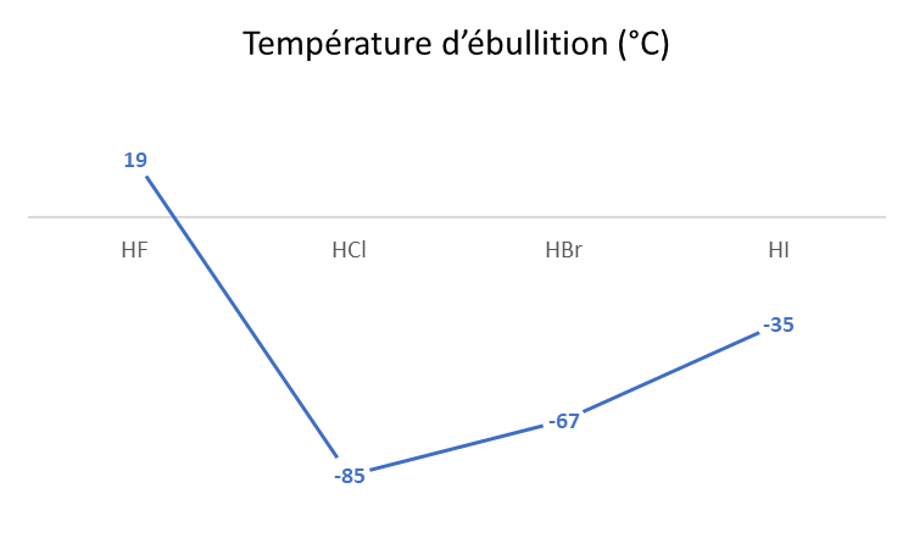
Expliquer l’évolution des températures d’ébullition des halogénures d’hydrogène
Solution
Classer les deux molécules suivantes par ordre de température d'ébullition croissante :
| A | B |
Solution
Pourquoi cherche-t-on à évaluer et comparer les températures d'ébullition des composés ?
On pourrait se contenter de chercher les températures tabulées.
En pratique, un.e chimiste n'a pas toujours à disposition cette information car le but est de créer de nouveaux composés, justement non référencés. Evaluer rapidement les différences de propriétés physiques peut lui permettre de savoir rapidement s'iel va pouvoir séparer facilement un mélange de composé ou non.
Lors d'une synthèse, on obtient un mélange des trois composés suivants :
| Alcool benzylique | Benzaldéhyde | Acide benzoïque |
- Classer les composés par ordre de température d'ébullition croissante
- Est il raisonnable d'envisager une distillation pour séparer efficacement ces trois composés ?
Solution
Bien regarder en premier l'existence de liaisons hydrogènes intermoléculaires qui permettent de classer déjà grossièrement les molécules entre elles et ne pas oublier qu'on travaille ici sur des corps purs avant tout (si on a un mélange on considère pour le moment qu'il n'y a pas d'interactions entre molécules de différentes natures, ce qui peut être faux par moment, plus de détail l'année prochaine).
Conséquences des forces intermoléculaires sur la solubilité et la miscibilité
Classement des solvants
On classe les solvants selon trois caractères principaux :
- La polarité : quantifiée par le biais du moment dipolaire µ
- La proticité : quantifiée par le nombre de liaisons hydrogènes pouvant être données
- Le caractère dispersant : quantifiée par la permittivité relative εr
Il est difficile de déterminer la valeur de la permittivité relative d'un composé juste à partir de sa structure, on se contente alors la plupart du temps de catégoriser les solvants uniquement selon leur polarité et leur proticité.
Classer les solvants suivants selon leur polarité et leur proticité
| Eau | Ethanol | Diméthylsulfoxyde (DMSO) | Acétone | Dichlorométhane | Diéthyléther | Toluène | Cyclohexane |
Solution
En faisant ce classement, on peut rapidement identifier le type d'interactions intermoléculaires faisables par chaque entité.
Un solvant polaire interagit avec lui même par le biais d'interactions de type Keesom, Debye et London.
Un solvant apolaire n'interagit avec lui même que par le biais d'interactions de type London.
Un solvant protique interagit avec lui même par le biais de liaisons hydrogène.
Un solvant aprotique ne peut pas donner de liaisons hydrogène.
Dissolution de solutés dans des solvants
Avant la mise en contact du soluté et du solvant, chaque composé fais des interactions avec lui même.
D'une part, les molécules de solvant sont en interaction entre elles par le biais d'interactions Solvant-Solvant.
D'autre part, le constituants du soluté sont aussi en interaction entre elles par le biais d'interaction Soluté-Soluté.
Un solvant pourra dissoudre un soluté si les interactions Soluté-Solvant sont au moins aussi fortes que les interactions Solvant-Solvant. Dans le cas contraire, l'énergie potentielle du système chimique étudiée augmenterait, ce qui n'est pas ce qui se passe spontanément.
Comment prévoir si un soluté pourra se dissoudre dans un solvant ?
- Recenser les interactions intermoléculaires Solvant-Solvant
- Recenser les interactions intermoléculaires Soluté-Solvant
- Si les interactions sont de mêmes natures alors on peut anticiper une bonne dissolution du soluté dans le solvant
Cas des solutés moléculaires
Expliquer pourquoi le glucose est un soluté très soluble en milieu aqueux alors que le diiode est lui peu soluble en milieu aqueux
| Glucose | Diiode |
Solution
De manière un peu simpliste, on peut retenir "qui se ressemblent s'assemblent".
Dissolution dans l'eau de solutés organiques
Les solutés organiques contiennent généralement plusieurs sous-structures dans la répartition de leurs atomes. On peut toujours parler de polarité mais il convient de préciser quelle partie de la molécule est polaire ou non.
La solubilité des composés organiques dans l'eau dépend du rapport entre partie apolaire hydrophobe et partie polaire/protique hydrophile.
Plus la partie hydrophobe est importante et moins les interactions avec l'eau seront favorables et donc moins le soluté sera soluble dans l'eau.
Par exemple, l'évolution de la solubilité dans l'eau de la série de composés suivante s'explique par l'allongement de la chaine carbonée, hydrophobe. Pour une petite chaine carbonée, c'est la partie hydrophile qui prend le dessus mais avec l'allongement de la chaine carbonée, la partie hydrophobe prend petit à petit le dessus.
| Solubilité dans l'eau (g.L-1) | |
| Totale | |
| Totale | |
| 80 | |
| 22 | |
| 7 |
Lors d'une synthèse, se déroulant en milieu aqueux, on obtient un mélange des trois composés suivants :
| Alcool benzylique | Benzaldéhyde | Acide benzoïque |
- Parmi les trois molécules, laquelle est probablement la moins soluble dans l'eau ?
- En fin de synthèse, on obtient un système hétérogène, constitué de deux phases. Expliquer ce constat.
Solution
Toujours évaluer les interactions Solvant-Solvant d'une part et Soluté-Solvant d'autre part.
Dissolution dans l'eau des solutés ioniques
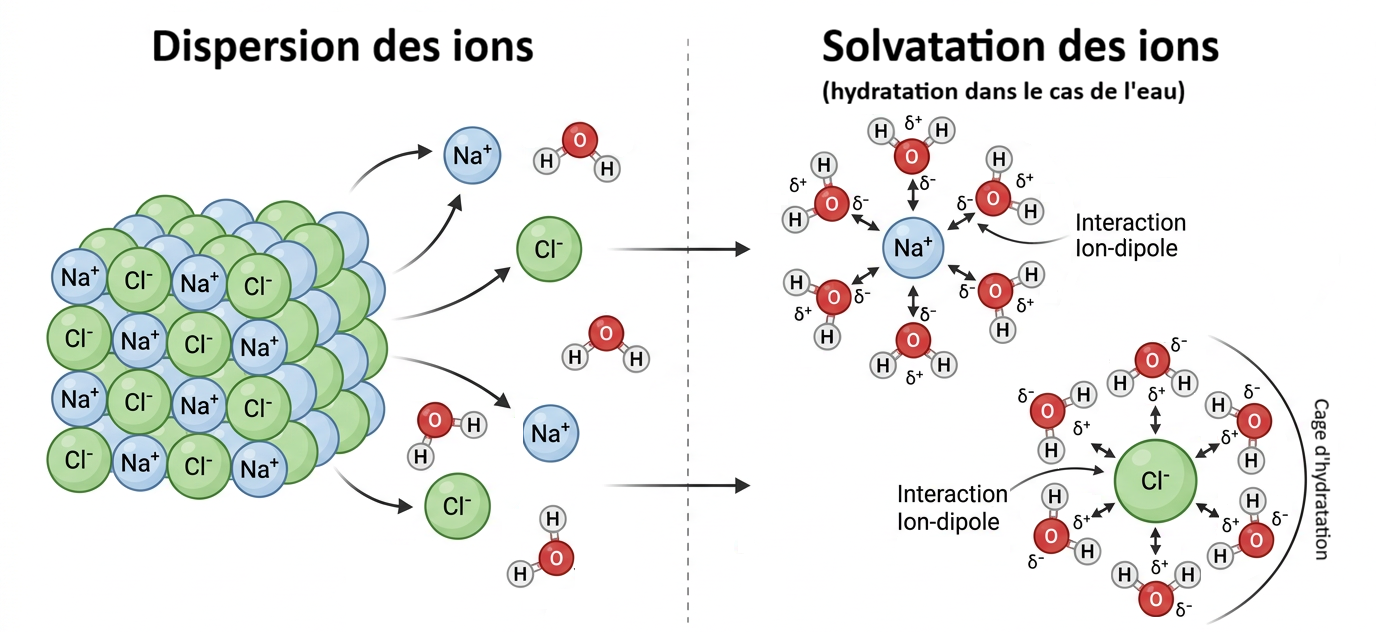
Un soluté ionique est constitué d'ions. Lors de la dissolution, les ions seront alors en contact avec le solvant. La dissolution se fait alors en deux étapes :
Lors de la dissolution d'un soluté ionique dans un solvant, on observe d'abord une phase de dispersion puis une phase de solvatation (hydratation dans le cas où le solvant est l'eau).
La phase de dispersion correspond à la séparation des ions de charges opposés.
Elle est d'autant plus facile que la permittivité relative du solvant est grande.
On dit alors que le solvant est dispersant.
La phase de solvatation correspond à "l'encapsulation" des ions par le solvant.
Elle et d'autant plus facile que le moment dipolaire du solvant est grand.
L'eau a une grande permittivité relative et un grand moment dipolaire, c'est donc un excellent solvant de dissolution pour les solutés ioniques.
Miscibilité de deux solvants
Deux solvants sont miscibles si les interactions Solvant1-Solvant2 sont de même natures que les interactions Solvant1-Solvant1 et Solvant2-Solvant2.
Comment prévoir si deux solvants sont miscibles ?
- Recenser les interactions intermoléculaires Solvant1-Solvant1
- Recenser les interactions intermoléculaires Solvant2-Solvant2
- Si les interactions sont de mêmes natures alors on peut anticiper une bonne miscibilité entre les solvants
Justifier que l'eau et le diéthyléther sont deux solvants non miscibles.
Solution
On peut là aussi retenir "qui se ressemblent s'assemblent".
Séparation de solutés dans un mélange
En chimie, il est courant de travailler avec des mélanges d'espèces (à l'issue d'une synthèse par exemple). On peut alors avoir besoin de séparer ces constituants.
L'extraction liquide-liquide consiste à utiliser un solvant non miscible au premier et dans lequel un soluté est plus soluble que les autres.
Un soluté va alors changer de solvant. Un équilibre se met en place :
Soluté(solvant1) = Soluté(solvant2)
La constante d'équilibre associée à cette réaction s'appelle constante de partage. Cette constante est souvent notée P :
P=[Soluté]eq,solvant1[Soluté]eq,solvant2
On peut évaluer grossièrement les solubilités et miscibilités à l'aide des méthodes vues précédemment.
La valeur de P dépend du soluté étudié mais aussi des solvants utilisé pour réaliser l'extraction.
Pour un certain nombre de composé, cette grandeur a été standardisé en utilisant les mêmes solvants systématiquement : l'eau et l'octan-1-ol.
Le logP est alors une mesure de la solubilité différentielle entre deux solvants.
En prenant l'octan-1-ol et l'eau comme solvants et en notant Coct la concentration en soluté à l'équilibre dans l'octan-1-ol et Ceau la concentration en soluté à l'équilibre dans l'eau, on a alors :
log(P)=log(CoctCeau)
Si logP < 0, le soluté est plutôt hydrophobe puisque dans ce cas Ceau < Coct.
Si logP > 0, le soluté est plutôt hydrophile puisque dans ce cas Ceau > Coct.
Les valeurs de logP sont tabulées pour certains composés.
Justifier que l'eau et l'octan-1-ol sont non miscibles.
Solution
La méthode des fragments permet de déterminer le logP d’un composé de manière approximative.
Il a été démontré que le logP d'un composé est approximativement égal à la somme des logP de ses fragments.
On donne les molécules suivantes :
| Toluène | Benzaldéhyde |
On donne aussi le logP des fragments suivants :
| Nom | Fragment | logP |
| Méthyle | + 0,905 | |
| Aldéhyde | -0,43 |
- Comment interpréter l'effet sur le logP de chaque fragment.
- Déterminer le logP du benzaldéhyde sachant que le logP du toluène est 2,69.
- Indiquer quelle molécule est la plus hydrophile entre le toluène et le benzaldéhyde.
Solution
On a parlé d'extraction liquide liquide mais on peut aussi parler de lavage si l'objectif est d'éliminer les impuretés présentes dans un liquide ou un solide. Le principe reste le même.
Interprétation des chromatographies sur couche mince
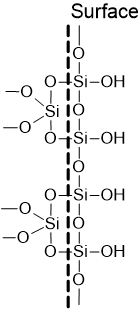
Pour identifier la nature d’un mélange ou des molécules suite à une synthèse organique on peut effectuer une chromatographie sur couche mince. Les espèces à analyser sont déposées sur une plaque de silice et un mélange de solvants (appelé éluant) est utilisé pour faire migrer les espèces le long de la plaque.
Plus les espèces interagissent avec la plaque et moins elles migreront.
Plus les espèces interagissent avec l'éluant et plus elles migreront.
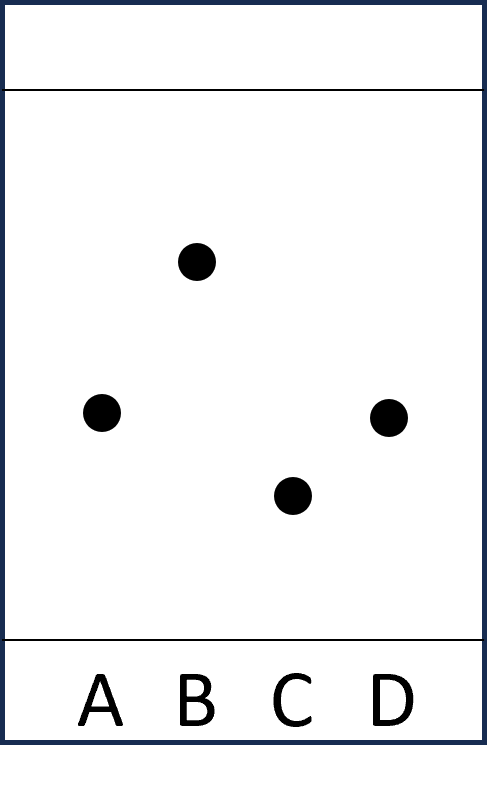
Pour vérifier la pureté du produit obtenu après toutes ces étapes, une chromatographie sur couche mince est réalisée. Une plaque de silice est utilisée, quatre dépôts sont réalisés : l’alcool benzylique pur (dépôt noté A), le benzaldéhyde pur (dépôt noté B), l’acide benzoïque pur (dépôt noté C) et le produit obtenu (dépôt noté D). L’éluant utilisé est un mélange de cyclohexane et d’acétone.
La structure de la plaque de silice utilisée est la suivante :
On rappelle la structure des molécules impliquées ici :
| Alcool benzylique | Benzaldéhyde | Acide benzoïque | Cyclohexane | Acétone |
- Donner l’ordre d’élution attendu des différentes espèces dans les conditions données.
- Dans le cas où le produit obtenu à la fin est de l'alcool benzylique pur, donner l’allure de la plaque de chromatographie après élution.
Solution
Le choix de l'éluant est déterminant pour avoir une bonne séparation des constituants.
Amphiphilie
Molécule amphiphile
Une molécule qui possède une partie hydrophile et une partie hydrophobe étendue est qualifiée d’amphiphile.
L’acide stéarique C17H35-COOH est un acide gras saturé (sans double liaison), présent dans les graisses animales ou végétales. Il est très utilisé dans les huiles, les savons et les bougies.
Les longues chaines carbonées apolaires et aprotiques interagissent fortement entre elles par interaction de London.
Les fonctions acides carboxyliques sont polaires et protiques : elles développent de nombreuses interactions favorables avec les molécules d’eau (les trois interactions de van der Waals et des liaisons hydrogènes)
Parmi les molécules du vivant, les molécules amphiphiles font en général partie de la catégorie des lipides.
Organisation des molécules amphiphiles
Monocouche
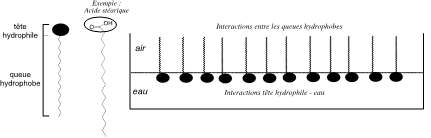
Introduites dans l’eau à une faible concentration, des molécules amphiphiles vont s’orienter de façon à optimiser les interactions intermoléculaires : les têtes hydrophiles se placent dans l’eau tandis que les queues hydrophobes restent dans l’air, formant ainsi une monocouche.
Micelle
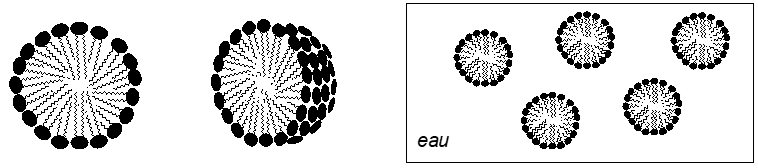
A partir d’une certaine concentration, dite concentration micellaire critique (CMC), les queues hydrophobes s’associent entre elles par interaction de London, les têtes hydrophiles restant au contact de l’eau.
La structure qui en résulte est une micelle.
Bicouche lipidique
Une bicouche lipidique est constituée de deux feuillets de lipides.
En solvant polaire (comme dans l’eau), les chaines hydrophobes s’associent pour laisser les têtes hydrophiles en contact avec les molécules de solvant.
Les membranes cellulaires de presque tous les organismes vivants (animaux et végétaux) sont composées d'une bicouche lipidique, de même que les membranes qui entourent le noyau et les autres organites.
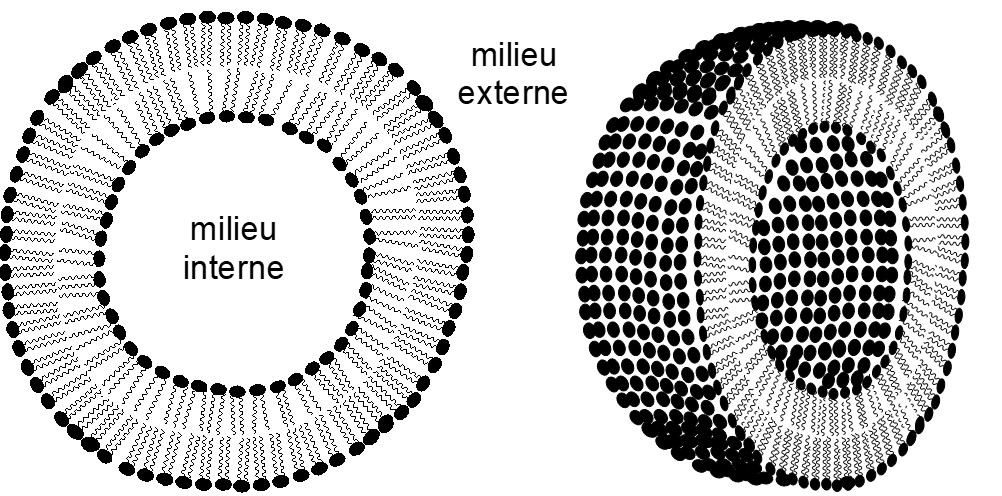
La bicouche lipidique est la barrière qui maintient les ions et les biomolécules dans la cellule, évitant leur dispersion. Elle est imperméable à la plupart des molécules hydrophiles et particulièrement aux ions.
Elle permet ainsi aux cellules de réguler les concentrations internes en ions (comme Na+, K+ etc) et le pH. Des protéines membranaires appelées pompes ioniques ou canaux ioniques assurent le transport des ions à travers les membranes.
Le coefficient de partage Po/w (ou log Po/w) entre l’octanol et l’eau (water) est un paramètre-clé pour prévoir l’affinité d’un composé avec les membranes cellulaires et son éventuelle facilité à passer cette barrière.
Si le logP d’une molécule montre une tendance lipophile, alors celle-ci aura des facilités à franchir la barrière cellulaire.
Emulsion
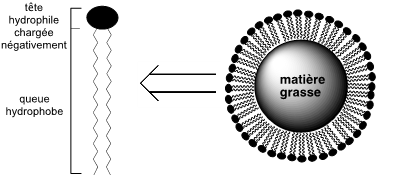
Une émulsion est une dispersion d’un liquide dans un autre liquide, qui peut être stabilisé par un agent amphiphile émulsifiant (parfois appelé tensioactif).
Le lait est une émulsion de graisses (phase dispersée) dans l’eau (phase continue), l’agent amphiphile stabilisant étant la caséine (une protéine). Cette dernière présente une tête hydrophile chargée négativement : deux micelles ont donc tendance à se repousser, ce qui empêche la coagulation des matières grasses.
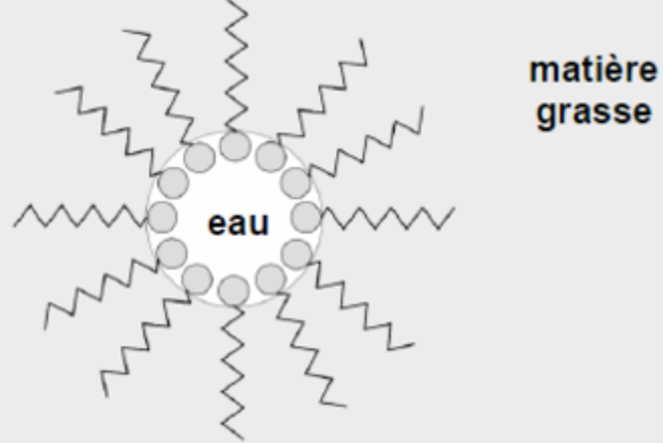
Le beurre est aussi une émulsion mais où les rôles sont inversés : des gouttelettes d’eau sont dispersées dans la graisse (phase continue). La phosphatidylcholine (appelée lécithine, voir page précédente) agit comme amphiphile émulsifiant.
Action d’un savon ou d’un détergent de lessive :
Les parties hydrophobes des molécules amphiphiles du savon ou de la lessive vont s’associer par interaction de London à la graisse sur la peau ou un tissu. Par friction, cet ensemble se détache et d’autres molécules amphiphiles s’y associent pour former des micelles. Ces dernières sont éliminées dans les eaux de rinçage.